


Содержание
Перейти к:
Журнал выходит только online. Периодичность выпусков 1 раз в квартал. 
Журнал публикует новейшие исследования в области клинической и фундаментальной медицины: патологической физиологии, внутренних болезней и хирургии.
 Елена Анатольевна Ткачук,
Алена Сергеевна Деменева,
Артем Андреевич Гарцуев,
Ирина Константиновна Скурская,
Надежда Николаевна Димова
https://doi.org/10.57256/2949-0715-2026-5-3-72-80
Перейти к:
Актуальность. Наследственные заболевания печени и их последствия являются важной медицинской и социальной проблемой, при которой постановка диагноза на ранних этапах развития заболевания часто затруднена. Отсутствие для большинства заболеваний печени патогномоничных симптомов на доклиническом и раннем этапе развития заболевания приводит к их низкой выявляемости и частым диагностическим ошибкам. В связи с этим изучение информативности биохимических и клинических показателей является на сегодняшний день актуальной задачей.
Целью исследования является определение степени информативности диагностических показателей наследственных заболеваний печени.
Материалы и методы. Были проанализированы архивные данные медицинской документации 67 пациентов гастроэнтерологического отделения Иркутской государственной областной детской клинической больницыв возрасте от 4 месяцев до 17 лет, проходивших стационарное лечение в период с 2024 по 2025 год. На основании полученных данных выделена группа пациентов с наследственной (исследуемая) и ненаслественной (контрольная) патологией печени и изучены основные биохимические и клинические показатели, имеющих диагностическое значение.
Результаты. Показало, что в структуре биохимических нарушений при наследственных заболеваниях печени наиболее информативныит являются: показатели общего билирубина; щелочной фосфатазы; аланинаминотрансферазы, уровень триглицеридов (p<0,05). Клиническая манифестация наследственных заболеваний печени характеризуются ранним дебютом, часто протекают бессимптомно или с минимальными жалобами. Наиболее частым клиническим признаком является спленомегалия и гепатомегалия (p<0,001). Наследственная патология печени в большинстве случаев сочетается с внепеченочными проявлениями: неврологическими и респираторными (p <0,05).
Заключение. Полученные данные могут служить основой для совершенствования диагностических алгоритмов, сокращения времени постановки диагноза и своевременного начала патогенетической терапии, что в конечном итоге улучшит прогноз и качество жизни пациентов с наследственной патологией печени.
Ткачук Е.А., Деменева А.С., Гарцуев А.А., Скурская И.К., Димова Н.Н. ИНФОРМАТИВНОСТЬ БИОХИМИЧЕСКИХ ПОКАЗАТЕЛЕЙ И ВНЕПЕЧЕНОЧНЫХ НАРУШЕНИЙ ПРИ НАСЛЕДСТВЕННЫХ ЗАБОЛЕВАНИЯХ ПЕЧЕНИ. Байкальский медицинский журнал. 2026;5(3):72-80. https://doi.org/10.57256/2949-0715-2026-5-3-72-80
Tkachuk E., Demeneva A., Gartsuyev A., Skurskaya I., Dimova N. INFORMATION CONTENT OF BIOCHEMICAL INDICATORS AND EXTRAHEPATIC DISORDERS IN HEREDITARY LIVER DISEASES. Baikal Medical Journal. 2026;5(3):72-80. (In Russ.) https://doi.org/10.57256/2949-0715-2026-5-3-72-80
Актуальность
Наследственные заболевания, протекающие с поражением печени являются не только медицинской, но и важной социальной проблемой. Несмотря на то, что такие заболевания считаются редкими, несвоевременная диагностика этих заболеваний имеет тяжелые прогностические последствия [1]. На сегодняшний момент по данным Национального медицинского исследовательского центра (НМИЦ) трансплантологии и искусственных органов им. академика В. И. Шумакова в России проводится около 150 трансплантаций печени (или ее части) детям и подросткам до 18 лет (НМИЦ ТИО им. Шумакова, 2025) [1]. Согласно современным данным, панель моногенных нарушений, связанных с фенотипами печени, включает 502 гена, что свидетельствует о значительном количестве наследственных заболеваний, протекающих с поражением печени [2, 3]. Несмотря на накопленные знания в области диагностики наследственной патологии печени, постановка диагноза может затянуться на несколько лет. Отсутствие для большинства заболеваний печени патогномоничных симптомов на доклиническом и раннем этапе развития заболевания приводит к их низкой выявляемости и частым диагностическим ошибкам.
Целью исследования является определение степени информативности диагностических показателей наследственных заболеваний печени.
Материал и методы
Были проанализированы архивные данные медицинской документации гастроэнтерологического отделения «Иркутская государственная областная детская клиническая больница» (ИГМДКБ). На основе полученных данных была сформирована выборка, включившая 67 педиатрических пациентов (от 4 месяцев до 17 лет), проходивших стационарное лечение в период с 2024 по 2025 год и проживающих на территории Иркутской области. Архивные данные были собраны из формы 027/у (медицинская карта стационарного больного – история болезни), формы № 025/у (амбулаторная карта пациента).
На основании полученных данных была сформирована выборка пациентов с наследственными и ненаследственными заболеваниями печения и оценены их биохимические, клинико-анамнестические, гематологические и иммунологические показатели.
Критерии включения в выборку:
Критерии исключения:
На основании анализа жалоб при поступлении, данных анамнеза болезни и генеалогического анамнеза, клинических проявлений, данных инструментальных, лабораторных и молекулярно-генетических исследований все пациенты были распределены на две группы:
Критерии включения в исследуемую группу:
Критерии исключения из исследуемой группы (и включения в контрольную группу):
Были сформированы 2 группы: исследуемая (37 детей) и контрольная (30 детей), в которые вошли 33 девочки и 34 мальчика (табл. 1) в возрасте от 4 мес. до 17 лет (табл. 2).
Таблица 1. Состав групп исследования
Table 1. Composition of study groups
Группы | Общее количество детей | Количество девочек | Количество мальчиков |
Исследуемая группа | 37 | 17 | 20 |
Контрольная группа | 30 | 16 | 14 |
Всего | 67 | 33 | 34 |
Таблица 2. Распределение пациентов по возрасту в исследуемой и контрольной группе
Table 2. Distribution of patients by age in the study and control groups
Возраст | Исследуемая группа | Контрольная группа | Общее количество |
до 1 года | 2 | 0 | 2 |
1-2 | 6 | 3 | 9 |
3-6 | 11 | 6 | 17 |
7-10 | 6 | 6 | 12 |
11-14 | 9 | 10 | 19 |
15-17 | 3 | 5 | 8 |
Всего | 37 | 30 | 67 |
Были оценены сочетания биохимических нарушений и клинических проявлений при наследственных и ненаследственных заболеваниях печени, а также определена структура наиболее информативных диагностических показателей наследственных заболеваний печени. Оценивалась активность ключевых ферментов аланинаминотранферазы (АЛТ), аспартатаминотрансферазы (АСТ), гамма-глутамилтранспептидазы (ГГТ), щелочной фосфатазы (ЩФ), лактатдегидрогеназы (ЛДГ), концентрация билирубина (общего и фракций), желчных кислот, церулоплазмина, меди, железа, ферритина, α-фетопротеина, α1-антитрипсина, креатинина, глюкозы, липидного профиля (холестерин, липопротеины высокой плотности (ЛПВП), липопротеины низкой плотности (ЛПНП), индекс атерогенности), а также уровни лактата, аммиака, общего белка, альбумина, фибриногена. Рассчитывался протромбиновый индекс по Квику и экскреция меди с мочой за сутки. Комплексная оценка этих показателей позволила охарактеризовать различные стороны функционирования печени, включая гепатоцеллюлярное повреждение, холестаз и её синтетическую функцию [4]. Также были проанализированы данные молекулярно-генетического тестирования (ПЦР-анализ полиморфизма амплифицированных фрагментов).
Статистическая обработка данных выполнялась с использованием программных пакетов Statistica 10.0 и Microsoft Excel. Применялись параметрические и непараметрические методы анализа. Для оценки различий между группами использовались U-критерий Манна–Уитни. Корреляционные связи анализировались с применением коэффициента ранговой корреляции Спирмена [5, 6].
Для выявления факторов риска и оценки их влияния рассчитывалось отношение шансов с определением 95 % доверительных интервалов. В задачах классификации и определения наиболее информативных диагностических признаков использовались методы многомерного статистического анализа, включая кластерный и дискриминантный анализ. Использовали уровень достоверности p < 0,05 [7].
Результаты исследования
Исследование показало, что основными жалобами при поступлении в стационар были боли в животе, тошнота, утомляемость, снижение аппетита, жалобы встречались чаще в контрольной группе. Однако статистически значимых различий в группе наследственных и ненаследственных заболеваний выявлено не было (p > 0,05).
При анализе клинических признаков у 18,9 % пациентов исследуемой группы выявлена гепатоспленомегалия, в то время как в контрольной группе таких пациентов не было (p = 0,012). Желтушность кожи и склер также чаще выявлялась в исследуемой группе (21,6 %), чем в контрольной (6,7 %) (p<0,05). Другие показатели не имели статистически значимых различий (p > 0,05).
По остальным признакам статистически значимых различий не выявлено: АЛТ (67,6 % в исследуемой группе против 56,7 % в контрольной, p = 0,360); геморрагический синдром встречался с одинаковой частотой в обеих группах (около 10 %, p = 0,915).
Статистически значимым был возраст возникновения первых жалоб: в группе наследственной патологии первые жалобы в 3 раза чаще встречались в период с 1-2 лет (p < 0,05), а при ненеаследственной патологии жалобы чаще в 3 раза появлялись в 7-10 лет (p < 0,05).
При анализе характера течения заболеваний у пациентов с наследственной патологией в 60 % случаев было выявлено хроническое непрерывно-прогрессирующее течение, в контрольной только у 33 % (p<0,05). Острое течение в исследуемой группе не встречалось, а латентное течение было в 2 раза чаще, чем в контрольной (p<0,05).
В обеих группах преобладали начальные стадии фиброза (F0–F1): 42,9 % в исследуемой группе и 33,3 % в контрольной, однако в группе наследственных заболеваний несколько чаще встречаются стадии F2–F4 (57,1 % против 66,7 % в контроле) (p > 0,05).
Внепеченочные проявления, такие как неврологические и респираторные нарушения чаще встречаются в исследуемой группе (p < 0,05). Неврологические нарушения (судороги, задержка психомоторного развития, мышечная гипотония, пирамидная недостаточность) в исследуемой группе были у 32,4 %, а в контрольной у 6,7 % (p < 0,05). Респираторные проявления (рецидивирующие бронхиты, пневмонии) преобладали в группе наследственной патологии – у 24,3 % пациентов, а в контрольной – у 3,3 % (p < 0,05).
Другие внепеченочные нарушения по каждой системе (сердечно-сосудистой, почечной, кожной, эндокринной, ЛОР-органам) статистически значимо не отличались у пациентов исследуемой группы (p < 0,05), однако в совокупности их количество было больше (p > 0,05), что свидетельствует о системном характере наследственной патологии.
Средние значения биохимических показателей в группах статистически значимо не отличались (p>0,05).
Однако при анализе соотношения показателей отличающихся от референсных в исследуемой и контрольной группах было показано, что они статистически значимо отличались по уровням общего билирубина (p=0,01), щелочной фосфатазы (p=0,02) и АЛТ (p=0,03) и были выше в исследуемой группе. Остальные показатели (АСТ, ГГТ, ЛДГ, холестерин, триглицериды, ЛПВП, ЛПНП, альфа-амилаза) статистически значимых различий не имели (p>0,05).
При изучении частоты отклонений от референсных значений и средних уровней биохимических в группах показано, что общий билирубин был выше нормы у 40,5 % детей исследуемой и у 13,3 % контрольной группы (p<0,05). Средний уровень общего билирубина в исследуемой группе составил 28,41 ± 5,94 мкмоль/л, в контрольной – 16,07 ± 2,49 мкмоль/л (p = 0,67). Более высокое среднее значение в исследуемой группе обусловлено включением пациентов с синдромами Жильбера и Криглера–Найяра, для которых характерна гипербилирубинемия (рис. 1).

Рис. 1. Частота отклонений общего билирубина от нормы (p<0,05)
Fig. 1. Frequency of deviations of total bilirubin from the norm (p<0.05)
Среднее значение среди отклонений от референтных значений для заболеваний с повышением общего билирубина было 56,4 ± 10,7 мкмоль/л в исследуемой и 44,24 ± 8,66 мкмоль/л в контрольной группе (p = 0,60). Отсутствие статистической значимости связано с высокой вариабельностью показателя внутри группы и его нормальными значениями у большинства пациентов с другими нозологиями.
Уровень щелочной фосфатазы (ЩФ) был выше нормы у 37,8 % в исследуемой группе и 13,3 % в контрольной группе (p<0,05). Уровень ЩФ в исследуемой группе составил 405,5 ± 140,79 Ед/л, в контрольной – 279,2 ± 22,35 Ед/л (p = 0,226) (рис. 2).

Рис. 2. Частота отклонений щелочной фосфатазы от нормы (p<0,05)
Fig. 2. Frequency of alkaline phosphatase deviations from the norm (p<0.05)
Среднее значение среди отклонений от референтных значений для заболеваний с повышением ЩФ было 801,56 ± 373,19 Ед/л в исследуемой и 377,72 ± 27,14 Ед/л в контрольной группе (p =0,35).
Уровень аланинаминотрансферазы (АЛТ) был выше нормы у 78,4 % в исследуемой группе и 53,3 % в контрольной группе (p>0,05) (рис. 9). Уровень АЛТ в исследуемой группе составил 216,56 ± 45,19 Ед/л, в контрольной – 234,1 ± 35,77 Ед/л (p = 0,87) (рис. 3).
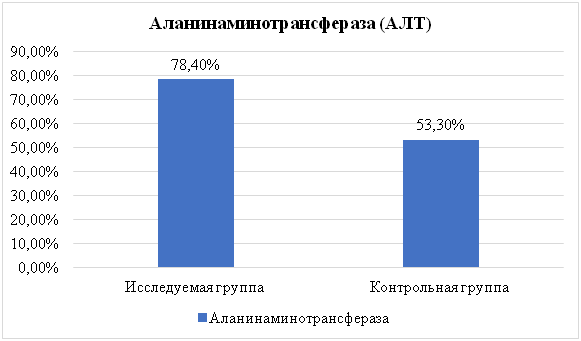
Рис. 3. Частота отклонений АЛТ от нормы (p>0,05)
Fig. 3. Frequency of ALT deviations from the norm (p>0.05)
Среднее значение среди отклонений от референтных значений для заболеваний с повышением АЛТ было 279,68 ± 54,7 Ед/л в исследуемой и 234,09 ± 58,66 Ед/л в контрольной группе (p = 0,42) (рис. 3).
Обсуждение
Проведенное исследование показало, что наиболее информативными при наследственных заболеваниях печени являются не биохимические показатели, а их сочетание с другими нарушениями. Так при изучении жалоб, выявлено, что больше жалоб предъявляют пациенты с ненаследственными заболеваниями печени, в то время наследственная патология печени протекает относительно бессимптомно. Жалобы при ненаследственной патологии, чаще были на боли в животе (40,0 % против 24,3 %), на тошноту и утомляемость (10,0 % против 5,4 %), снижение аппетита (6,7 % против 5,4 %) (рис. 4).
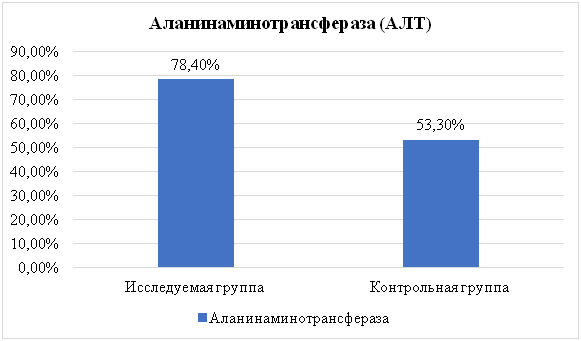
Рис. 4. Структура основных жалоб пациентов или их родителей при поступлении в стационар (p>0,05)
Fig. 4. Structure of the main complaints of patients or their parents upon admission to hospital (p>0.05)
Среди клинических нарушений у пациентов с наследственной патологией статистически значимо чаще наблюдалось увеличение живота за счет гепато-спленомегалии (p <0,05), желтушность (p>0,05), геморрагический синдром и повышение трансаминаз практически одинаковы в обеих группах p>0,05) (рис. 5).
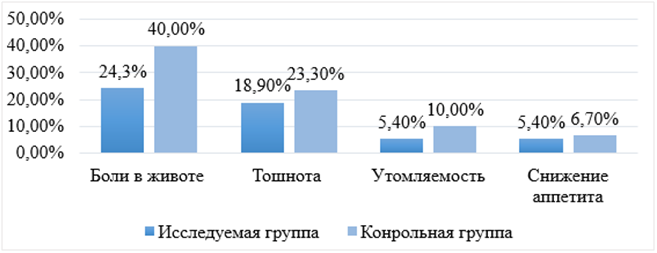
Рис. 5. Основные проявления заболеваний печени
Fig. 5. Main manifestations of liver diseases
Примечание: *– значение статистически значимо отличаются (p<0,05)
Полученные данные согласуются с результатами исследования Gan. С с соавт. (2025) [8]. Авторы подчёркивают, что гепатоспленомегалия является одним из ключевых клинических признаков наследственных заболеваний печени, особенно в сочетании с цитопенией и фиброзом [8, 9]. Международное исследование P.K. Mistry с соавт. (2025) выявило, гепатомегалию при наследственной патологии лишь у 2,4 % пациентов, которое сопровождалось повышением трансаминаз [11]. Также важными диагностическими критериями некоторые авторы (Syanda, 2025) [11] и другие [12] считают длительное бессимптомное течение и возраст начала заболевания до 2 лет [13], отсутствие острых форм [14], хроническое непрерывно-прогрессирующее течение [15,16].
По нашим данным наследственные заболевания печени в 8 раз чаще сопровождаются внепеченочной симптоматикой (судороги, задержка психомоторного развития, мышечная гипотония, пирамидная недостаточность) (p<0,05) и респираторными проявлениями (рецидивирующие бронхиты, пневмонии) (p < 0,05). Доказано, что наследственные заболевания печени часто манифестируют с неспецифических симптомов или внепечёночных проявлений, что затрудняет своевременную диагностику и приводит к ошибочной интерпретации симптомов в пользу более распространённых заболеваний [16].
Самым информативным среди биохимических показателей при наследственных заболеваниях печени является общий билирубин (он был повышен более чем в 3 раза) (p = 0,01), что согласуется с результатами других исследований [17, 18, 19]. Щелочная фосфатаза (ЩФ) также достоверно чаще повышалась при наследственной патологии (у 37,8 % пациентов) и только у 13,3% в группе без наследственной патологии печени (p = 0,02). Это согласуется с работой Zmagaj D. и соавт., в которой утверждается, что повышение щелочной фосфатазы является дифференциально-диагностическим признаком наследственного заболевания [20].
АЛТ повышена чаще у пациентов с наследственной патологией и (p = 0,03), что подтверждено исследованиями Mushi J.M. с соавт. (2025) [21].
В нашем исследовании триглицериды были повышены у 18,9 % пациентов при наследственной патологии и у 16,7 % в группе без наследственной патологии (p>0,05). Несмотря на это некоторые авторы (Shah A.S. и Wilson D.P., 2026) указывают, что гипертриглицеридемия является ключевым диагностическим признаком при некоторых наследственных заболеваниях [22].
Заключение
Исследование показало, что в структуре биохимических нарушений при наследственных заболеваниях печени наиболее информативными являются: показатели общего билирубина, который в 3 раза чаще повышен при наследственной патологии (p < 0,05); щелочная фосфатаза повышена в 2,8 раза чаще, чем при ненаследственной патологии печени (p < 0,05); аланинаминотрансфераза (АЛТ) несмотря на неспецифичность данного маркера, повышена в 1,5 раза чаще в группе наследственной патологии печени (p <0,05); уровень триглицеридов в 1,7 раза выше у пациентов с наследственными заболеваниями печени (p <0,05).
Клиническая манифестация наследственных заболеваний печени характеризуются ранним дебютом (59,5 % пациентов имеют первые жалобы в возрасте до 2 лет), нередко протекают бессимптомно или с минимальными жалобами. Наиболее частым клиническим признаком, встречающимся при наследственной патологии печени является спленомегалия/гепатомегалия (встречается в 2,4 раза чаще, p < 0,05), а также гепатомегалия (чаще в 2 раза, p < 0,001).
Наследственная патология печени в большинстве случаев сочетается с внепеченочными проявлениями, среди которых наиболее значимыми являются: неврологические нарушения (чаще в 4,8 раза, p <0,05), респираторные проявления (чаще в 7,4 раза, p <0,05).
Полученные данные могут служить основой для совершенствования диагностических алгоритмов, сокращения времени постановки диагноза и своевременного начала патогенетической терапии, что в конечном итоге улучшит прогноз и качество жизни пациентов с наследственной патологией печени.
1. Gao E., Hercun J., Heller T., Vilarinho S. Undiagnosed liver diseases. Translational Gastroenterology and Hepatology. 2021;6:28. https://doi.org/10.21037/tgh.2020.04.04
2. Skelly M.M., James P.D., Ryder S.D. Findings on liver biopsy to investigate abnormal liver function tests in the absence of diagnostic serology. Journal of Hepatology. 2001;35(2):195-199. https://doi.org/10.1016/S0168-8278(01)00094-0
3. Ткачук Е.А., Семинский И.Ж. Наследственные заболевания, протекающие с поражением печени. Байкальский медицинский журнал. 2024;3(1):78-95 [Tkachuk E.A., Seminsky I.Zh. Hereditary diseases occurring with liver damage (lecture). Baikal Medical Journal. 2024;3(1):78-95 (In Russ.)]. https://doi.org/10.57256/2949-0715-2024-1-78-95
4. Pandey S.R. ABC of Liver Function Test. Annals of Pediatric Gastroenterology and Hepatology. 2023;5(1):5-8. https://doi.org/10.5005/jp-journals-11009-0123
5. Chicco D., Sichenze A., Jurman G. A simple guide to the use of Student’s t-test, Mann-Whitney U test, Chi-squared test, and Kruskal-Wallis test in biostatistics. BioData Mining. 2025;18:56. https://doi.org/10.1186/s13040-025-00465-6
6. Schober P., Vetter T.R. Correlation Analysis in Medical Research. Anesthesia & Analgesia. 2020;130(2):332. https://doi.org/10.1213/ANE.0000000000004578
7. Халафян А.А. Современные статистические методы медицинских исследований. М.:ЛЕНАНД;2014:320 [Khalafyan A.A. Modern statistical methods of medical research. Moscow:LENAND;2014:320 (In Russ.)].
8. Gan C., Wu Y., Qin T. Clinical features and infection risks of Chinese children with different types of Gaucher disease. Frontiers in Pediatrics. 2025;13:1595394. https://doi.org/10.3389/fped.2025.1595394
9. Ткачук Е.А., Семинский И.Ж., Козлова Н.М. и др. Распространенность, клинические проявления и роль генетических факторов в развитии метаболически ассоциированной жировой болезни печени. Байкальский медицинский журнал. 2024;3(2):11-24 [Tkachuk E.A., Seminsky I.Zh., Kozlova N.M. et al. Prevalence, clinical manifestations, and the role of genetic factors in the development of metabolically associated fatty liver disease. Baikal Medical Journal. 2024;3(2):11-24 (In Russ.)]. https://doi.org/10.57256/2949-0715-2024-2-11-24
10. Elstein D., Belmatoug N., Bembi B. et al. Twelve Years of the Gaucher Outcomes Survey (GOS): Insights, Achievements, and Lessons Learned from a Global Patient Registry. J Clin Med. 2024;13(12):3588. https://doi.org/10.3390/jcm13123588
11. Syanda A.M., Georgantaki D., Awsaf M. et al. Liver Disease and Prevalence of Liver Transplantation in Adults With ZZ Alpha-1 Antitrypsin Deficiency – A Meta-Analysis. Liver International Communications. 2025;6(2):e70013. https://doi.org/10.1002/lci2.70013
12. Choi S., Kim Y., Park S. et al. Genetic Variants and Long-Term Outcomes in Korean Children with Progressive Familial Intrahepatic Cholestasis. Pediatric Gastroenterology, Hepatology & Nutrition. 2025;28(4):245-255. https://doi.org/10.5223/pghn.2025.28.4.245
13. Doğan D., Kılavuz S., Yüce Ö. et al. Retrospective assessment of hepatic involvement in patients with inherited metabolic disorders: nine-year single-center experience. Journal of Pediatric Endocrinology and Metabolism. 2025;38(4):312-321. https://doi.org/10.1515/jpem-2024-0511
14. Baker A., Kerkar N., Todorova L. et al. Systematic review of progressive familial intrahepatic cholestasis. Clinics and Research in Hepatology and Gastroenterology. 2019;43(1):20-36. https://doi.org/10.1016/j.clinre.2018.07.010
15. Jones-Hughes T., Campbell J., Crathorne L. Epidemiology and burden of progressive familial intrahepatic cholestasis: a systematic review. Orphanet J Rare Dis. 2021;16(1):255. https://doi.org/10.1186/s13023-021-01884-4
16. Allouni S., Ala A. Rare but relevant: Genetic liver disease in the general medical setting. Clinical Medicine (London). 2025;25(6):100535. https://doi.org/10.1016/j.clinme.2025.100535
17. Alkhader D., Abdal Raheem S. S5405 Severe Unconjugated Hyperbilirubinemia With a Gilbert’s Genotype: An Unusual Presentation. The American Journal of Gastroenterology. 2025;120(10S2):S1153. https://doi.org/10.14309/01.ajg.0001149080.63583.c9
18. Yang S.Q., Lin Y.J., Zhang H.T. et al. A Case Report of Gilbert Syndrome Presenting With Acute Cholecystitis. Clinical Case Reports. 2025;13(3):e70290. https://doi.org/10.1002/ccr3.70290
19. Xu T., Li D., Guo L. et al. Clinical and genetic characteristics of nine children with Dubin-Johnson syndrome. Zhonghua Gan Zang Bing Za Zhi. 2025;33(5):467-472. https://doi.org/10.3760/cma.j.cn501113-20240520-00256
20. Zmagaj D., Klemenak M. Progressive familial Intrahepatic cholestasis type 3 (PFIC-3) in a 16-year-old girl with celiac disease – case report. Slovenian Medical Journal. 2025;94(5-6):142-147. https://doi.org/10.6016/ZdravVestn.3561
21. Mushi J.M., Sharma P.J., Schofield A. et al. Genes that cause severe liver disease in children also influence risk and severity of common liver conditions in adults. medRxiv [Preprint]. 2025. https://doi.org/10.1101/2025.05.09.25326407
22. Shah A.S., Wilson D.P. Genetic Disorders Causing Hypertriglyceridemia in Children and Adolescents. In: Feingold K.R., Adler R.A., Ahmed S.F. et al., editors. Endotext [Internet]. South Dartmouth (MA): MDText.com, Inc.; 2000. URL: https://www.ncbi.nlm.nih.gov/sites/books/NBK395571/ [accessed 15.06.2026]
д.м.н., профессор кафедры генетики
студентка 6 курса факультета медицинской биохимии
студент 6 курса факультета медицинской биохимии
заведующая отделением гастроэнтерологии, врач-гастроэнтеролог
заведующая клинико-диагностической лабораторией, врач клинической лабораторной диагностики
Ткачук Е.А., Деменева А.С., Гарцуев А.А., Скурская И.К., Димова Н.Н. ИНФОРМАТИВНОСТЬ БИОХИМИЧЕСКИХ ПОКАЗАТЕЛЕЙ И ВНЕПЕЧЕНОЧНЫХ НАРУШЕНИЙ ПРИ НАСЛЕДСТВЕННЫХ ЗАБОЛЕВАНИЯХ ПЕЧЕНИ. Байкальский медицинский журнал. 2026;5(3):72-80. https://doi.org/10.57256/2949-0715-2026-5-3-72-80
Tkachuk E., Demeneva A., Gartsuyev A., Skurskaya I., Dimova N. INFORMATION CONTENT OF BIOCHEMICAL INDICATORS AND EXTRAHEPATIC DISORDERS IN HEREDITARY LIVER DISEASES. Baikal Medical Journal. 2026;5(3):72-80. (In Russ.) https://doi.org/10.57256/2949-0715-2026-5-3-72-80
664003, г. Иркутск, ул Красного Восстания, 1
Обработка персональных данных


